
Diabetes İnsipitus ve Genital Hipoplazi ile Birliktelik Gösteren Lenfanjiyoleiyomyomatozis Olgusu
Volume 22, Issue 6
December 2008 · Pages 369-372
Diabetes İnsipitus ve Genital Hipoplazi ile Birliktelik Gösteren Lenfanjiyoleiyomyomatozis Olgusu
A Case of Lymphangioleiomyomatosis Together With Diabetes Insipitus and Genital Hypoplasia
Safiye KAFADAR1, Ayşe MURAT AYDIN1, Hüseyin KAFADAR2, Erkin OĞUR1
2Fırat Üniversitesi Tıp Fakültesi, Adli Tıp Anabilim Dalı, Elazığ, TÜRKİYE
Lenfanjiyoleiomyomatozis (LAM) etyolojisi tam olarak bilinmeyen reprodüktif dönemdeki kadınlarda görülen nadir bir hastalıktır. Kistik akciğer lezyonlarına abdominal ve lenfatik anormallikler de eşlik edebilir. Literatürde tuberosklerozla birliktelik gösteren LAM olguları mevcuttur. Ancak diabetes insipitus (Dİ) ve genital hipoplazi ile birliktelik bildirilmemiştir. Biz bu yazıda Dİ ve genital hipoplazi ile birliktelik gösteren 19 yaşındaki LAM' lı kadın olguyu sunduk.
Lymphangioleiomyomatosis is a rare disorder of unknown etiology and occurs almost exclusively in women, usually during reproductive period. Abdominal and lymphatic abnormalities might be accompanied by cystic lung lesions. The case with LAM and tuberosclerosis was reported, but LAM with diabetes insipitus (DI) and genital hypoplasia was not reported before in the literature. In this case we present a 19-year-old female with LAM together with DI and genital hypoplasia.
Introduction
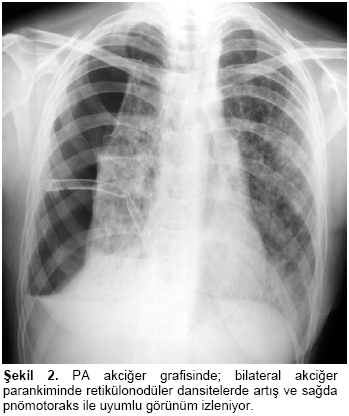
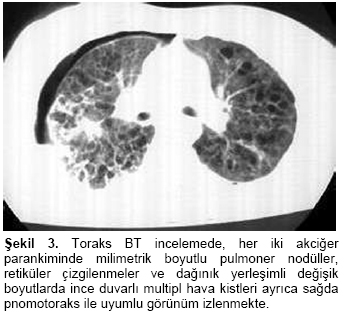
Lenfanjiyoleiomyomatozis (LAM) etyolojisi bilinmeyen bir hastalık olup reproduktif dönemdeki kadınlarda görülür. Hava yollarında, kan damarlarında ve lenfatik damarlarda atipik düz kas hücrelerinin anormal proliferasyonu vardır[1]. En sık görülen pulmoner semptomlar; egzersizle artan dispne, spontan pnomotoraks ve öksürüktür. Progresif olarak solunum yetmezliği gelişir ve sonunda ölüme yol açar[1,2].Radyolojik olarak direkt grafide; akciğer tabanında daha belirgin olan kaba retükülonodüler görünümler, artmış akciğer volümü, pnömotoraks ve plevral effüzyon görülebilir[1-3]. Bilgisayarlı tomografide (BT); daha çok akciğer tabanında olmak üzere her iki akciğere dağılmış ince duvarlı uniform kistik görünümler izlenir[3]. Ayrıca eşlik eden pnömotoraks ve plevral effüzyon değerlendirilebilir. Kesin tanı akciğer biyopsisi ile konur[2–4].
Case Presentation
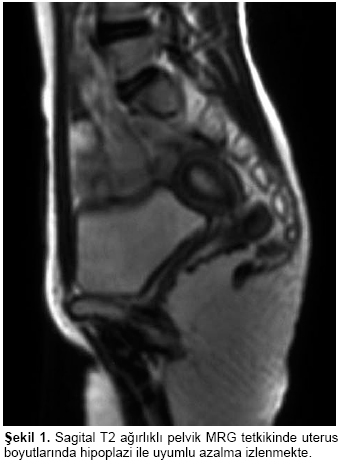
Çok su içme ve çok idrara çıkma şikâyetleri üç yıldır devam eden 19 yaşında bayan olgunun susuzluk testinde idrar osmolalitesi 150 kg/su (normal:300–909 kg/su) bulundu ve diabetes insipitus (Dİ) tanısı aldı. Yapılan hipofiz Manyetik rezonans Görüntüleme (MRG) tetkikinde; T1 A görüntülerde, posterior hipofizin beklenen hiperintens sinyali izlenmedi. 17 yaşına kadar amenoreik olan olgunun pelvik ultrasonografi (US) ve pelvik MRG tetkikinde uterus boyutları 3,5x2 cm ölçüldü. Bu bugu hipoplazi lehine değerlendirildi (Şekil 1). Bilateral overler net olarak izlenemedi. Genital hipoplazi tanısı alan olgu, medikal tedavi ile birkaç ayda bir menstürasyon görmeye başladı. Son iki yıldır geceleri artan öksürük, günde bir su bardağı kadar balgam çıkartma, ateş ve kilo kaybı şikâyetleri ve son olarak ta nefes darlığı nedeni ile acil servise başvuran olgunun fizik muayenesinde; boy 152 cm, ağırlığı 40 kg olup ve çenesi mikrognatik görünümdeydi. PA akciğer grafisinde; bilateral akciğer parankiminde retikülonodüler dansitelerde artış ve pnömotoraks ile uyumlu görünüm izlendi (Şekil 2). Yapılan kontrastlı toraks BT incelemede, sağ hemitoraksta belirgin plevral kalınlaşma ve minimal plevral effüzyon ile sağ akciğerde yer yer buzlu cam görünümlerinde yamalı konsolidasyon alanları, pnomotoraks ile uyumlu görünüm, her iki akciğer parankiminde milimetrik boyutlu pulmoner nodüller, retiküler çizgilenmeler ve dağınık yerleşimli, değişik boyutlarda ince duvarlı multipl hava kistleri izlendi (Şekil 3). Bu görünüm radyolojik olarak LAM ve eşlik eden pnomotoraks lehine yorumlandı. Exploratif torakotomi ile biyopsi yapılan hastanın patoloji sonucu LAM ile uyumlu olarak değerlendirildi. Olgunun yapılan genetik analiz sonucunda 46XX, inversion 9 (p13-q21) olduğu tespit edildi.
Discussion
LAM; primer olarak doğurganlık yaşındaki (ortalama görülme yaşı 34) kadınlarda nadir olarak görülen, etiyolojisi bilinmeyen, multisistemik bir hastalıktır. Bu hastalık progresyon göstererek sonunda ölüme yol açabilir[1]. Histopatolojide; hava yollarında, kan damarlarında ve lenfatik damarlarda atipik düz kas benzeri hücrelerin anormal proliferasyonu mevcuttur. Olgumuzda spontan pnömotoraks tedavisi için yapılan torakotomi esnasında alınan öreneğin patolojik incelemesi sonucunda atipik düz kas benzeri hücrelerin anormal proliferasyonu görülerek LAM tanısı konmuştur. Klinik olarak en sık görülen semptomlar; egsersizle artan dispnedir[2,3]. Eşlik eden diğer semptomlar ise; nonproduktif öksürük, hemoptizi, güğüs ağrısı, şilöz plevral effüzyon ve şilöz asittir[3]. Bizim olgumuzda da benzer şekilde prodüktif öksürük, dispne semptomları ve tekrarlayan pnomotoraks ve plevral effüzyon bulguları vardı.Temel radyolojik görünüm; akciğer tabanında daha belirgin olan kaba retükülonodüler patern, artmış akciğer volümü, tekrarlayan pnömotoraks ve plevral effüzyondur[1-3]. Hastalığın tanısında YRBT oldukça önemli role sahip olup en karakteristik bulgusu, daha çok akciğer tabanında olmak üzere her iki akciğere dağılmış ince duvarlı uniform kistlerdir. Renal anjiolipomlar en sık görülebilecek abdominal lezyonlar olup genellikle renal kortekste yağ dansitesinde bilateral asemptomatik küçük tümörlerdir. Lenfanjiomlar olguların %20'sinden fazlasında bulunan kistik retroperitoneal kitlelerdir. Diğer BT bulguları, hipo ya da hiper atenuasyonlu lenf nodları, dilate torasik duktus ve batında asittir[2]. Bu olguda bu gurup patolojilere rastlanmamıştır. Ayırıcı tanıda; tüberoskleroz kompleksi, langershans hücreli histiositoz, pnomotosel, pulmoner fibrozis ve amfizem yer alır.
Tedavi çoğu zaman semptomatik olup; antibiyotik uygulaması, solunum yetmezliği için oksijen ve bronkodilatör verilmesini içerir. LAM'ın premenapozal kadınlarda görülmesi, gebelik ve östrojen kullanılması esnasında semptomların artması, hormonal manipülasyon tedavisini gündeme getirmiştir[2]. Hormonal tedavi olarak metilprogesteron, tamoksifen, cerrahi ooferektomi, overlerin radyoablasyonu, buserelin ve GnRH uygulanmıştır[4]. Pek çok çalışmada LAM'da antiöstrojen hormon tedavisinin yararlı olduğunu bildirilmiştir. Ancak şilotoraks ya da şilöz asit düzelirken pulmoner tutulum ilerleyebilir ya da sabit kalabilir[2]. Şilotoraks tedavisinde sık torasentez uygulaması malnütrisyona ve infeksiyöz komplikasyonlara neden olabilir[3]. Sürekli oksijen tedavisi gerektiren olgularda transplantasyon önerilir[3,4]. Bu olguda mevcut olan pnomotoraks, toraks tüpü takılması ile ve diğer bulgular medikal olarak tedavi edildi. Genel durumu düzelen olgu takip programına alındı.
Literatürde LAM ile genital hipoplazi ya da diabetes insiputus birlikteliği bildirilmemiştir. Bizim olgumuzda erken yaşta ortaya çıkan ve progresyon gösteren genital hipoplazi ve diabetes insiputusun eşlik ettiği bir süreç mevcuttu
Uterin malformasyonlara toplumda %0,5 insidansında rastlanır. Müllerian kanal agenezisinden çeşitli tip füzyon defektlerine kadar değişen bir yelpazede farklı şekillerde ortaya çıkabilir. Bunlara konjenital genitoüriner sistem anomalileri eşlik edebilir ya da genital anomaliler diğer kalıtımsal hastalıkların bir komponenti olarak görülebilir[5]. Olgumuzda yapılan Ultrasonografide ve pelvik MR incelemede overler net değerlendirilememiş ve uterus boyutları normalin altında değerlerde izlenmiştir.
Diabetes insiputus (DI) santral ya da nefrojenik tipte olabilir. Belirgin klinik bulgu; çok su içme ve çok idrara çıkmadır.[6]. Olgumuzda santral DI belirtileri eşlik etmekte olup yapılan hipofiz MR incelemesinde; arka hipofize ait intensite izlenmemiştir. Susuzluk testi ve idrar osmolalite ölçümleri santral DI'u desteklemekteydi. DI kalıtımsal özellik gösterebilir ya da kalıtımsal hastalıkların bir komponenti olabilir. Literatürde DI'un Huntington Koresi ile birlikte görüldüğü bildirilmiştir[7]. Otozomal dominant DI' un 20 p13 genetiği ile birliktelik gösterdiği ve ayrıca X e bağlı geçiş gösteren tiplerinin bulunduğunu bildiren yayınlar mevcuttur[8]. Otozomal dominant geçiş gösteren tipe (hipertelorizm, geniş ve belirgin burun kemeri, kısa burun, uzun filtrum gibi) karekteristik yüz görümü de eşlik edebilir[9]. Olgumuzun fiziksel görünümünde boy 1.52 m, ağırlık 40 kg idi. Yüz görünümünde mikrognati mevcuttu.
LAM‘ın bilinen ailesel eğilim mevcut değildir. Ancak otozomal dominant kalıtım gösteren tüberoskleroz kompleksi (TSK) ile birliktelik gösterir. TSK 1'de 9q34 ve TSK2' de 16p13 genetiği izlenmiştir[10]. Yapılan genetik analiz sonucu olgumuzun genetik yapısının 46XX, inversion 9 (p 13-q 21 ) olduğunu gösterdi.
İnversiyon, kromozomda bir parçanın 180 derece ters dönerek tekrar aynı kromozoma bağlanması şeklinde görülen kromozom anomalilerindendir. İnsan kromozomlarında en yaygın görülen inversiyon, 9 numaralı kromozomun heterokromatin bölgesini içine alan perisentrik inversiyonudur[11]. Benzer şekilde bu olguda genetik inceleme sonucunda inversiyon 9(p13-q21) bulunduğunu göstermiştir.
Bu inversiyon genellikle zararlı etkileri görülmeyen, fakat bulunan ebeveynlerde %30 oranında düşüğe yol açan bir değişimdir[19]. Perisentrik inversiyonlarda dengesiz gamet üretme olasılığının artmış olması, taşıyıcı bireylere anormal çocuk sahibi olma riski getirmektedir[19,21]. Literatürde tekrarlayan spontan abortusları olan çiftlerde yapılan genetik araştırmada sonucunda iki erkekte 46,XY, inv 9 (p 13-q 21) genetiği olduğu bildirilmiştir[13]. Frajil X tanısı alan mental retarde erkek çocukların ikisinde inv 9 (p 13-q 21) genetiği tesbit edilmiştir[14]. Skimitar sendromunda ise sağ akciğerin ve sağ pulmoner arterin hipoplazisi ve pulmoner venöz drenajın anormal olarak vena kava inferiora dökülmesi gibi akciğerle ilgili anormalliklerin bulunduğu bildirilmiştir[14,15]. Kim ve arkadaşları annesi ve olgunun kendisinde inv 9 (p13, q21) genetiği olan bir Skimitar sendromu olgusunu bildirmişlerdir[15].
Sonuç olarak olgumuza eşlik eden genital hipoplazi ve DI'un genetik temeli bilinmekte ve bu antiteler diğer kalıtımsal hastalıklara eşlik edebilmektedir. Olgumuzun gösterdiği genetik yapı sık rastlanan perisentrik inversiyon çeşididir. Literatürde bu genetik yapıya eşlik eden kalıtımsal hastalıklar bildirilmiştir. LAM bilinen bir ailesel eğilim göstermemekle birlikte daha önce tüberosklerozla birlikte görülmesi ve tüberosklerozun genetik temelinin bilinmesi, olgumuzun genetik yapısının normal olmaması, genital hipoplazi ve DI gibi genetik temeli olabilen antitelerin eşlik etmesi, LAM'ın genetik temellerinin bulunabileceği ve bunun araştırılması gerektiğini düşündürmektedir.
References
- Bonelli FS, Hartman İE, Swensen SJ, Sherricka. Accuracy of high resolution CT in diagnosing lung diseas. AJR 1998; 170: 1507–1512.
- Pallisa E, Sanz P, Roman A, Majo J, Andreu J. Lymphangioleiomyomatosis: Pulmonary and abdominal findings with pathologic correlation. Radiographics 2002; 22: 185–198.
- Sullivan EJ. Lymphangioleiomyomatosis: a review. Chest 1998; 114: 1689–1703.
- Hancock E, Osborne J. Lymphangioleiomyomatosis: A review of literature. Respiratory Medicine 2002; 96: 1-6.
- Dahnert W. Radology review manual.3rd ed, Philedelphia: Williams-Wilkins, 1996: 536–537
- İliçin G,Biberoğlu K, Süleymanlı G, Ünal S. İç hastalıkları. 2. baskı, Ankara; Güneş Kitapevi, 2003: 1669–1700.
- Frontali M, Vivona G, Jacopini AG, Torrelli L, Gandini E. Autosomal dominant diabetes insipidus of the neurohypophyseal type in a family segregating for huntington chorea. J Med Genet 1991; 28(8): 544–546.
- Rapeske DR, Philips JA, Kirby LT, Tze WJ, D'ercole AJ, Battey J. Molecular analysis of autosomal dominant neurohypophyseal diabetes insipidus 1990; 70(3): 752–758.
- Laing RB, Dean JC, Pearson DW. Facial dysmorphism: a marker of autosomal dominant cranial diabetes insipidus. J Genet Med 1991; 28(8): 544–546.
- Bowen J, Beasley SW. Rare pulmonary manifestation of tuberous sclerosis in children. Pediatr Pulmonol 1997; 23: 114–116.
- Bal F, Düzcan F, Atmaca M, Ayşe B. İki ayrı ailede perisentrik inversiyon. Gülhane Tıp Dergisi 2003; 45 (4): 376 – 378
- Güneş S, Ökten G, Kara N, Yiğit S, Şengül T, Emre T, Karakuş N. Konjenital malformasyonlu olgularda kromozomal anomaliler. O.M.Ü. Tıp Dergisi, 2005; 22(3): 113–118.
- Alp M, Diclehan O. Tekrarlayan spontan abortusları olan çiftlerde genetik araştırmalar. Dicle Tıp Dergisi 2006; 33 (2): 71–80.
- Özbey Ü, Yüce H, Kara M, Kabakuş N, Elyas H. Elazığ bölgesinde mental retardasyonlu çocuklarda sitogenetik incelemeler. F Ü Sağ Bil Der 2006; 20 (4): 293 – 296.
- Kim JW, Kim YY, Shin JC, Lee WB. Familial chromosome no. 9 pericentic ınversion producing scimitar syndrome. J Genet Med 1999; 3(1): 1–4.
- Urakal Kist: US, BT ve MRG Bulguları (Olgu Sunumu)
- Fahr Hastalığı ve Eşlik Eden Araknoid Kist Olgusu: Literatür Bilgilerimizin Gözden Geçirilmesi
- Bilateral Subdiafragmatik Kist Hidatik: Direkt Grafi, Ultrasonografi ve Bilgisayarlı Tomografi Bulguları
- Adneksial Kitleyi Taklit Eden Nadir Bir Karın Ağrısı Nedeni: Vajende Yabancı Cisim
- Sezaryen Sonrası Gelişen Nekrotizan Fasiitte Bilgisayarlı Tomografinin Rolü: Olgu Sunumu